При подозрении на СМА немедленно обратитесь к неврологу и сделайте молекулярно-генетическое исследование на SMN1 (MLPA или количественное ПЦР). Делеция или мутация SMN1 встречается примерно в 95% случаев; число копий SMN2 коррелирует с тяжестью: 1–2 копии чаще дают тяжёлое течение, 3 и более – более мягкую форму.
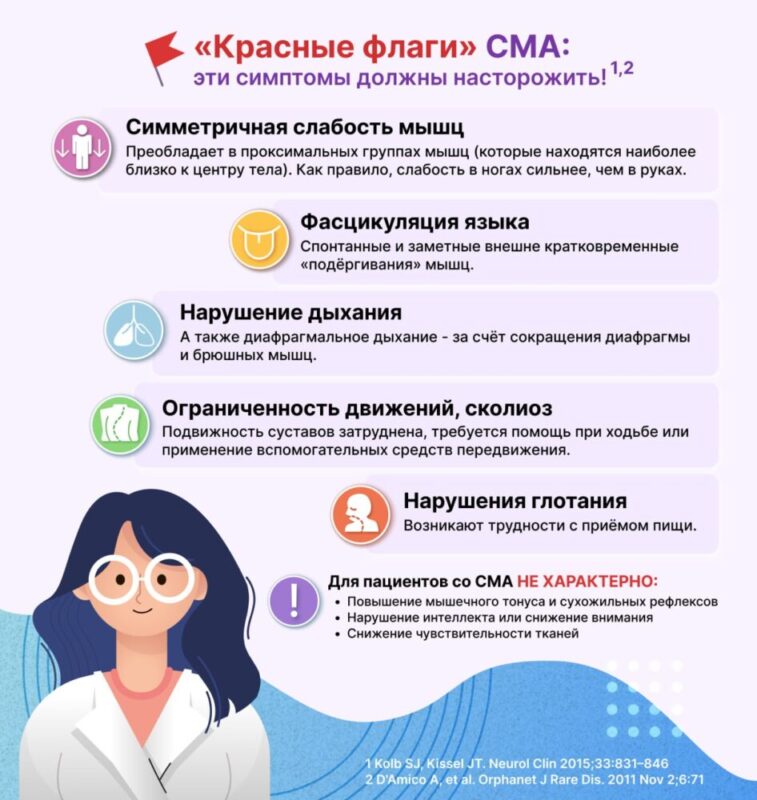
У новорождённых и младенцев обращайте внимание на выраженную гипотонию, слабый сосательный рефлекс, затруднённое кормление, снижение или отсутствие двигательной активности, фасцикуляции языка и сниженные сухожильные рефлексы. При дебюте до 6 месяцев характерна быстрая прогрессия дыхательной недостаточности (СМА тип 1). Дети с началом в 6–18 месяцев могут сидеть, но не ходить (тип 2); при более позднем начале наблюдаются проблемы с походкой и подъёмом по лестнице (тип 3); взрослые формы дают медленно прогрессирующую слабость (тип 4).
После подтверждения диагноза выполните исследование дыхательной функции (спирометрия у старших, пульсоксиметрия и капнография у младенцев), оценку питания и глотания, электрофизиологическое обследование по показаниям и направление в центр клинической генетики. Организуйте мультидисциплинарную команду: невролог, пульмонолог, диетолог, физиотерапевт и логопед.
При положительном тесте обсудите варианты модифицирующей терапии: нусинерсен, онасемноген абепарвовек и рисдиплам применяются в зависимости от возраста, состояния пациента и числа копий SMN2; раннее начало терапии улучшает моторный прогноз. Параллельно начните регулярную реабилитацию, мониторинг дыхательной функции, планирование вакцинации и мероприятия по поддержке питания; при явных нарушениях глотания рассмотрите гастростомию для стабильной нутритивной поддержки.
Если генетический тест на SMN1 отрицателен при высокой клинической вероятности, выполните углублённое генетическое исследование (полное секвенирование, панель нейромышечных заболеваний) и продолжайте динамическое наблюдение с повторной оценкой моторики и дыхания каждые 3–6 месяцев.
Спинальная мышечная атрофия (СМА) – признаки
Обратитесь к генетическому консультанту и назначьте молекулярное тестирование SMN1 при подозрении на СМА: гомозиготная делеция SMN1 обнаруживается примерно в 95% случаев, а определение числа копий SMN2 помогает прогнозировать тяжесть заболевания и выбирать терапию.
Наблюдайте за характерными неврологическими и педиатрическими признаками: выраженная мышечная слабость преимущественно проксимального типа, гипотония и снижение или отсутствие сухожильных рефлексов; фасцикуляции языка и мышц туловища, проблемы с захватом и глотанием, частые респираторные инфекции. По возрасту проявления различают типы: тип 1 – манифестация до 6 месяцев, дети не садятся и быстро развивают дыхательную недостаточность; тип 2 – начало 6–18 месяцев, дети умеют сидеть, но не ходят, прогрессируют контрактуры и сколиоз; тип 3 – дебют после 18 месяцев, возможна утрата ходьбы; тип 4 – взрослый, сравнительно лёгкое течение. Частота СМА составляет примерно 1 случай на 6 000–10 000 новорождённых, носительство около 1:50.
Контролируйте функцию дыхания и питания: регулярно измеряйте ОФВ/ФЖЕЛ по возрасту, проводите ночную пульсоксиметрию и оценку глотания, назначайте вакцины против гриппа и пневмококка; при признаках аспирации планируйте гастростомию. Рекомендуем раннее обследование мультидисциплинарной командой (невролог, пульмонолог, логопед, ортопед, физиотерапевт) и обсуждение назначения модифицирующих болезнь препаратов: nusinersen, onasemnogene abeparvovec, risdiplam – терапия наиболее эффективна при раннем старте.
Первые моторные нарушения у младенцев: задержки переворотов, сидения и ползания
Если к 6 месяцам ребёнок не переворачивается с живота на спину и обратно, сразу покажите его педиатру и направьте к неврологу для генетического теста на SMN1 и базового неврологического обследования.
Ожидаемые моторные вехи: перевороты – 4–6 месяцев, удержание головы на животе и опора на предплечья – к 3–4 месяцам, сидение без опоры – 6–9 месяцев, ползание – около 8–10 месяцев. Любое существенное отставание от этих сроков требует оценки.
При СМА ранние признаки проявляют себя как выраженная мышечная слабость: уменьшение произвольных движений рук и ног, «лягушачья» поза при лежании, слабый или отсутствующий антигравитационный тонус, частые головные опускания при вертикальном подтягивании, фасцикуляции языка.
Конкретные красные флаги: выраженный head lag при подтягивании в сидячее положение после 3–4 месяцев; отсутствие переворота к 6 месяцам; неспособность удерживать голову к 4 месяцам; отсутствие опоры на ноги при вертикальном удержании к 6 месяцам; редуцированные/отсутствующие глубокие сухожильные рефлексы.
Для подтверждения назначают молекулярно-генетический анализ на делецию SMN1 и определение копий SMN2, электромиографию и ультразвук мышц при сомнениях, уровень КФК обычно нормальный или слегка повышен. Оценочные шкалы (например, CHOP-INTEND у младенцев) помогают количественно отслеживать моторную функцию.
Начинайте нефармакологическую поддержку сразу: ежедневные сеансы физиотерапии с акцентом на пассивный и осторожный активный объём движений, регулярные позиции на животе с постепенным увеличением времени (начните с 1–2 минут, 3–5 раз в день и постепенно удлиняйте по переносимости), профилактика контрактур – мягкое растяжение и смена положения каждые 2–3 часа у лежащего ребёнка.
Клинически значимым прогностическим маркером является число копий SMN2: 1–2 копии чаще ассоциируются с ранним и тяжёлым началом, 3 и более – с более поздним проявлением. При подтверждённом диагнозе обсудите с неврологом доступные модифицирующие терапевтические опции – раннее вмешательство повышает шансы на сохранение моторных навыков.
Фиксируйте видеозаписи спонтанных движений и стандартных тестов (подтягивание, положение на животе, попытки переворота) и приносите их на приём. Нужна экстренная консультация при затруднённом дыхании, отказе от кормления или резко нараставшей вялости мышц.
Как отличить СМА от церебрального паралича и других причин мышечной слабости
Сделайте первичный генетический тест на делецию/мутации SMN1 при ребёнке с симметричной прогрессирующей мышечной слабостью и выраженной гипотонией; при положительном результате диагноз СМА подтверждён, при отрицательном переходите к дальнейшему обследованию. Клинические признаки, указывающие в пользу СМА: выраженная проксимальная слабость, редукция или отсутствие сухожильных рефлексов, дыхательная и бульбарная недостаточность, регресс моторных навыков в первые месяцы или годы жизни. Признаки в пользу церебрального паралича: спастичность, усиленные рефлексы, патологические стопные знаки (Бабинского), асимметрия и необязательное ухудшение с течением времени; анамнез интранатальной гипоксии или внутричерепной патологии усиливает вероятность ЦП.
Рекомендуемые инструментальные и лабораторные исследования с типичными для СМА результатами:
- Генетика: делеция/мутация SMN1 – подтверждающий маркер;
- ЭМГ/НЦС: нейрогенная картина, фибриляции, большие длительные моторные единичные потенциалы при реиннервации, снижение амплитуды CMAP;
- КФК (CK): нормальные или умеренно повышенные значения (обычно <2–3? верхней границы нормы) – в отличие от мышечных дистрофий (часто >10?);
- Сенсорные потенциалы (SNAP): сохраняются при СМА, что указывает на поражение мотонейронов;
- МРТ головного мозга: показана при подозрении на ЦП (внутрижелудочковые или перивентрикулярные очаги, другие структурные изменения).
При подозрении на СМА одновременно организуйте пульмонологическое наблюдение (измерение жизненной ёмкости, ночная оксиметрия), нутритивную оценку и генетическое консультирование семьи; направление в специализированный центр для оценки показаний к модифицирующей терапии назначайте без задержек. Если клиника нестандартная – применяйте расширенные панели наследственных нейромышечных болезней и консультацию детского невролога.
Дифференциальный алгоритм в сжатом виде:
- Преобладание спастики/гиперрефлексии > МРТ головного мозга и оценка перинатального анамнеза (вероятнее ЦП).
- Выраженно высокий CK > генетический анализ на мышечные дистрофии.
- Фатигабильность с колебаниями силы > исследование нарушения передачи в нервно?мышечном синапсе (репетитивная стимуляция, тесты на антитела, панели CMS).
- Подозрение на метаболическое или митохондриальное заболевание > лактат, аммиак, ацилкарнитиновый профиль, ферменты и специализированные генетические тесты.
Следуйте приоритету: SMN1 > ЭМГ/CK > МРТ головного мозга > специализированные панели/метаболика; при прогрессировании или дыхательной недостаточности направляйте незамедлительно в профильный центр.